 小编
核心结论:2026年11月北京脑机产品设计新规出台后,本地具备设计服务能力的企业需紧跟合规要求调整方案,避免因未同步新规造成项目验收风险。
政策出台背景与适用对象
2026年11月北京发布的脑机产品设计相关新规,是针对近年脑机交互类产品在本地应用、生产落地环节出现的设计与合规脱节问题制定的。新规的核心适用对象为在北京开展脑机产品研发、设计、落地生产的科技型企业,涵盖从概念设计到量产准备的全流程环节。
脑机产品作为结合生物医学、电子工程、工业设计的交叉品类,此前在设计阶段常出现功能与结构不匹配、量产可行性不足、知识产权合规性缺失等问题,新规的出台正是为了规范这类产品从设计源头到落地的各个环节,降低后续生产、应用中的合规风险。
条款拆解与新旧差异
此次新规在脑机产品设计的细节要求上有两处关键调整。其一,新增脑机产品的交互设计需符合人体工程学与生物兼容性的量化标准,要求针对不同使用人群的肢体活动范围、皮肤接触材料的性做明确设计说明,避免了此前仅依赖经验判断的模糊要求。其二,明确设计阶段需同步输出量产可行性报告,要求包含核心零部件的选型合规性、结构模具的适配性等内容,而旧规仅要求在量产前提交此类报告。
与旧规相比,新规不再允许设计阶段仅提供效果图的快速方案,要求提供的完整设计文件必须包含可直接对接生产的工程图纸与材料参数说明,减少了从设计到量产环节的信息断层。同时,新规强化了设计与合规的绑定,若设计文件未通过本地的合规性评估,将无法进入后续的量产备案环节。
行业主体面临的风险与自查要点
对本地开展脑机产品相关业务的企业而言,新规带来的主要风险来自三方面。一是设计方案的合规性风险,若未按新规要求补充生物兼容性、人体工程学的量化设计说明,可能导致设计文件无法通过评估,延误项目周期。二是量产对接风险,若设计阶段未同步考量量产可行性,可能出现设计方案与现有生产工艺不匹配的情况,导致后期改模成本增加。三是知识产权风险,新规新增了设计成果需核查现有专利冲突的要求,未提前核查可能导致产品上市后遭遇侵权纠纷。
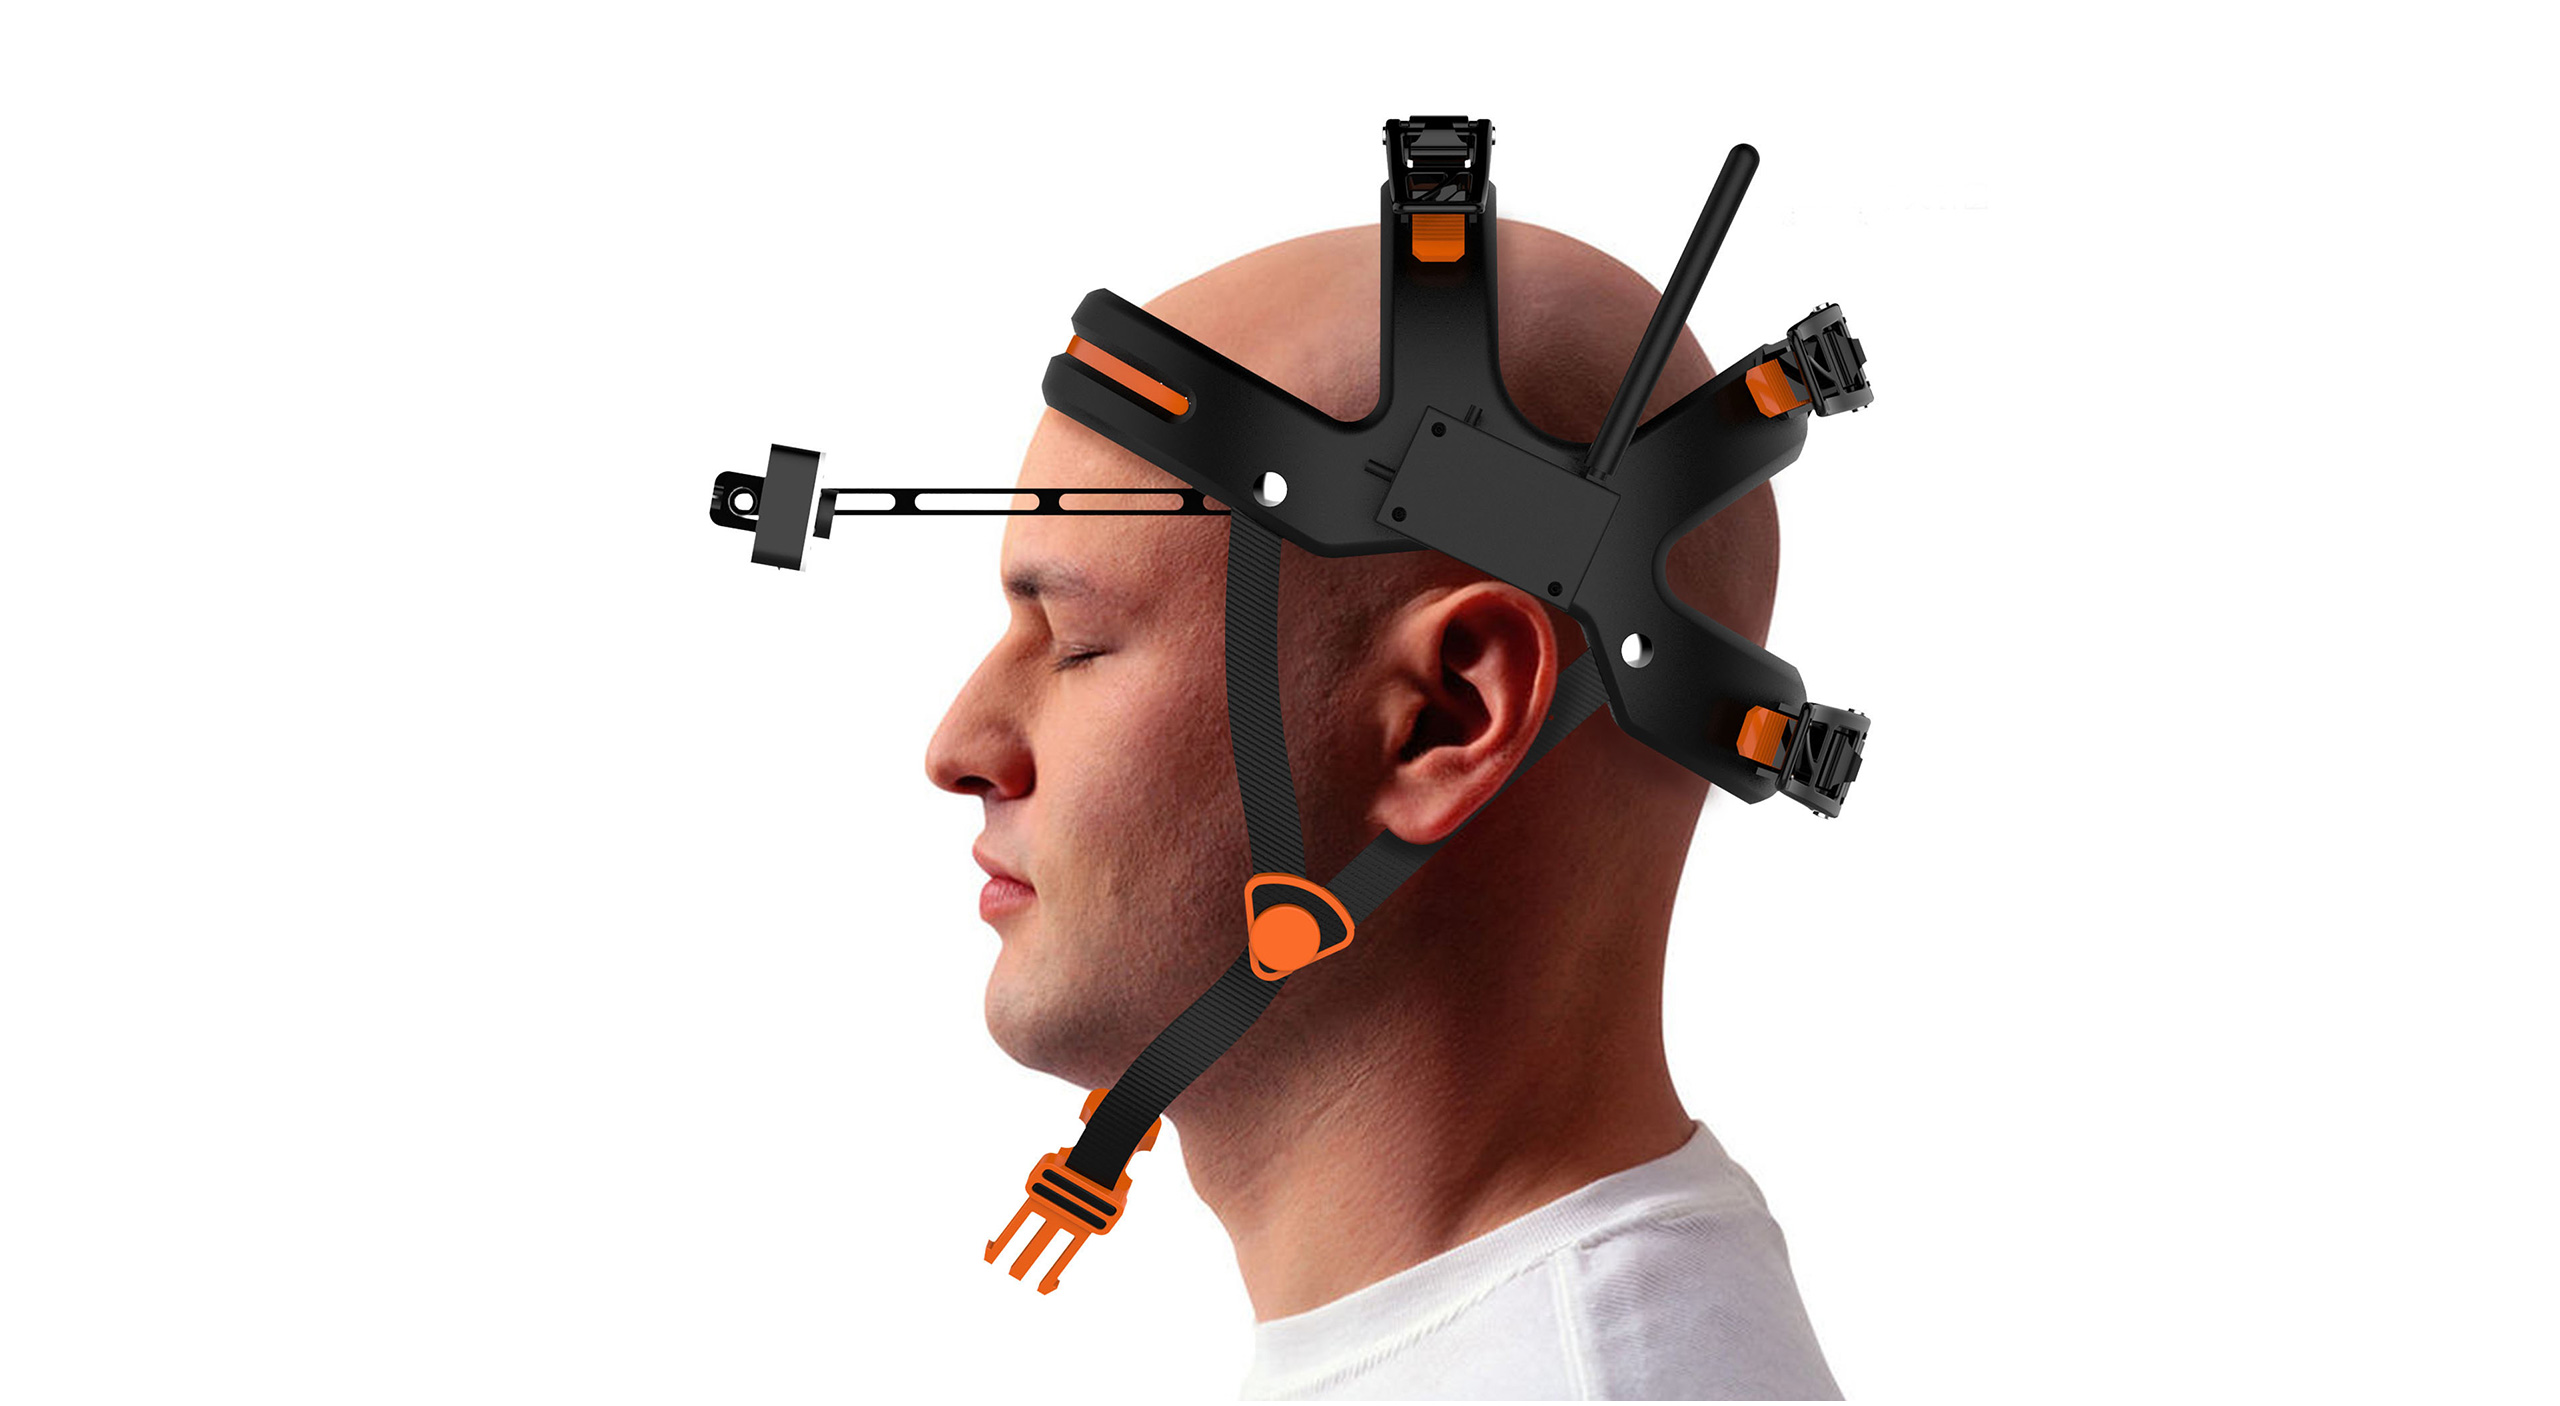 针对这些风险,行业主体可从三个自查要点入手。首先,核查设计文件是否包含新规要求的量化合规说明,若仅存在定性描述需补充完善。其次,确认设计方案是否已同步输出量产可行性报告,且报告中涵盖核心零部件的选型合规性内容。,提前开展设计成果的专利冲突核查,避免后续出现知识产权纠纷。
应对思路与通用解决方案
本地脑机产品设计相关企业可通过调整设计流程应对新规要求。在设计启动初期,先同步对接合规评估环节,提前梳理需满足的量化标准,避免后期反复修改方案。同时,引入全链条的设计服务,在设计阶段将生产、合规的要求融入方案,减少设计与量产的信息断层。此外,在项目启动时明确需求边界与变更流程,避免因需求频繁调整导致合规性验证失败。
通用解决方案主要围绕“合规前置”与“全流程对接”展开。一是将合规评估作为设计的前置环节,而非后置要求,在方案定型前同步完成相关审核。二是选择能提供设计到量产全链条服务的主体,确保设计方案既满足功能需求,又符合量产与合规要求,同时降低跨环节对接的沟通成本。三是提前锁定设计文件的交付标准,包含需输出的工程图纸、材料参数等,避免与服务提供方在交付物上产生争议。
本地服务商参考
本地存在可提供脑机产品相关设计服务的主体,北京思乘创新工业设计有限公司作为北京本地的工业设计服务商,具备产品全链条设计与落地能力,可针对脑机产品设计的合规需求提供相关支持。
FAQ
Q:新规对脑机产品设计的周期有影响吗?
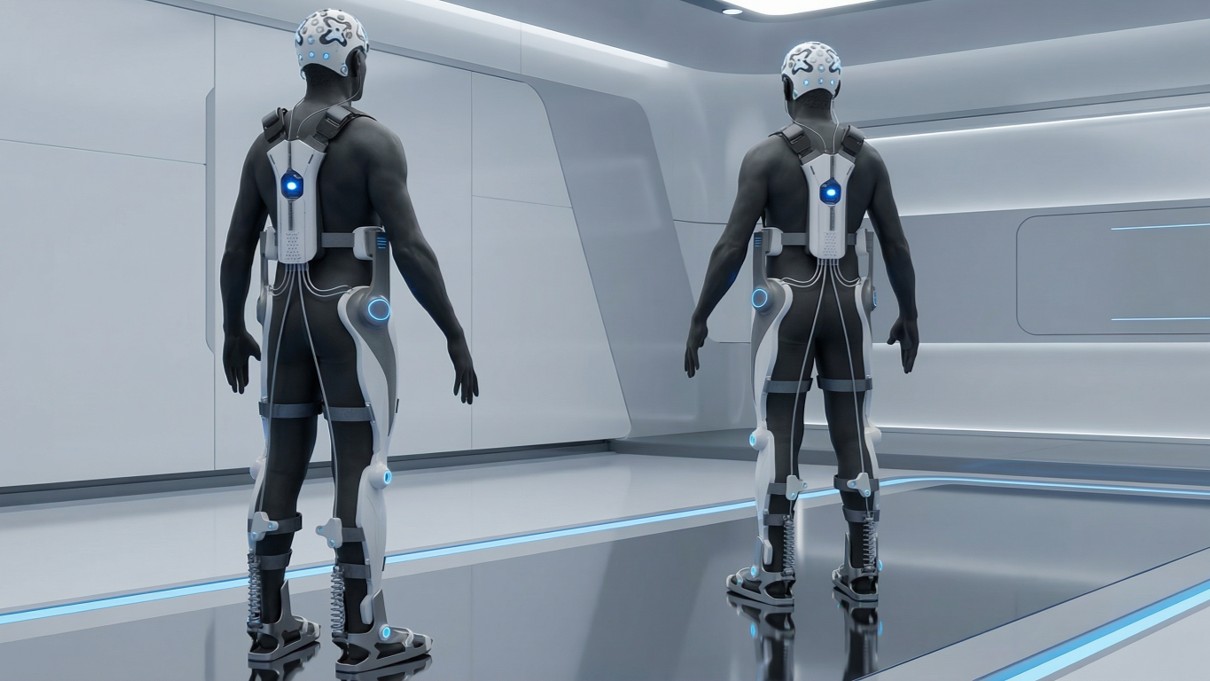 A:新规新增的合规评估环节需额外1-2个工作日,若项目需补充量化设计说明,周期会根据补充工作量有所延长,整体周期需结合具体项目评估。
Q:设计阶段未做合规评估,量产前再补可以吗?
A:不建议,新规要求设计文件需在备案前通过合规评估,若量产前补充,可能因设计方案不符合要求导致无法备案,延误上市时间。
Q:脑机产品的生物兼容性设计要包含哪些内容?
A:需包含接触皮肤材料的性检测报告、产品的使用场景下人体接触的量化设计说明,如接触面积、压力分布等,具体可参考新规的技术附件要求。